康济尔如何拆解项目需求?
1. 先按包装结构建立方法组
康济尔根据包装材质、封口形式、顶空体积和预期氧含量,将样品划分为不同方法组。每一组分别确认样品定位、进针位置、取样体积、平衡时间、重复次数和清洁要求。
这样既能在同一平台上覆盖多种包装,又避免把“设备可以检测”误解为“所有包装可以直接使用完全相同的方法”。最终用于放行或工艺判断的方法,仍需结合真实样品完成适用性确认和批准。
2. 用受控微量取样降低小顶空扰动
系统支持 0.05~1.0 mL 的顶空样气控制范围。对于小规格包装,可在满足响应和重复性要求的前提下采用较小取样量;对于顶空较大的包装,则可根据样品结构和目标浓度调整方法参数。
微量取样只是降低干扰的基础。要获得稳定结果,还需要固定取样深度、包装放置方式、针头状态、环境温度及操作顺序,并通过培训减少人员差异。
3. 将气相和液相检测纳入同一平台
项目分别配置顶空氧和溶解氧检测组件,由同一套主机和软件完成结果显示、存储与报告输出。方法建立时,气相检测重点关注顶空体积、压力与取样路径;液相检测则还要考虑样品温度、测量位置、液体性质、气泡干扰和组件清洁状态。
统一平台有利于形成一致的数据管理方式,但气相和液相仍应作为两套独立方法进行确认,不能仅凭同一台设备就默认两类结果具有相同的方法学条件。
4. 把环境补偿纳入测量链路
气体浓度和溶解氧读数会受到温度、压力等条件影响。项目配置温度与压力平衡及自动补偿功能,实时记录氧含量、温度和压力曲线,使检测结果能够与当时的环境条件对应。
自动补偿能够减少部分环境变化带来的影响,但不能替代样品平衡、环境控制和方法规定。正式检测仍需在经确认的温湿度与操作条件下执行。
5. 将检测限值转化为系统判定
医药版软件可按照产品或工艺预设阈值,对检测结果自动给出 PASS/FAIL 提示。这一功能有助于减少人工抄录和二次判断错误,也便于批次结果的快速筛查。
需要强调的是,系统负责执行已经批准的限值,限值本身应来自产品质量标准、工艺研究、风险评估或经批准的检测方法,不能由仪器自动替企业确定。
为什么选择光学荧光淬灭法?
光学荧光淬灭法通过氧分子对敏感材料发光特性的影响计算氧含量。结合本项目,其适用性主要体现在:
- 同一平台可分别配置顶空氧与溶解氧检测能力;
- 顶空氧量程覆盖低氧区间至常氧及更高浓度范围;
- 检测过程不消耗样品中的氧,适合微量样气场景;
- 可结合温度和压力测量进行自动补偿;
- 响应时间能够满足多样品方法建立和日常检测需要;
- 无需消耗性电解液,有利于简化部分日常维护工作;
- 可与权限、审计追踪、电子签名、报告及系统接口共同配置。
技术原理只是选型的一部分。对于制药包装,真正决定方案能否落地的,还包括取样量、针路密封、包装适配、清洁方式、数据管理和验证支持。
项目配置
| 配置 | 数量 | 项目作用 |
|---|
| Oxy-Rx 180 Pharma 顶空氧/溶解氧分析主机 | 1 台 | 集成检测、触屏操作、数据存储与结果输出 |
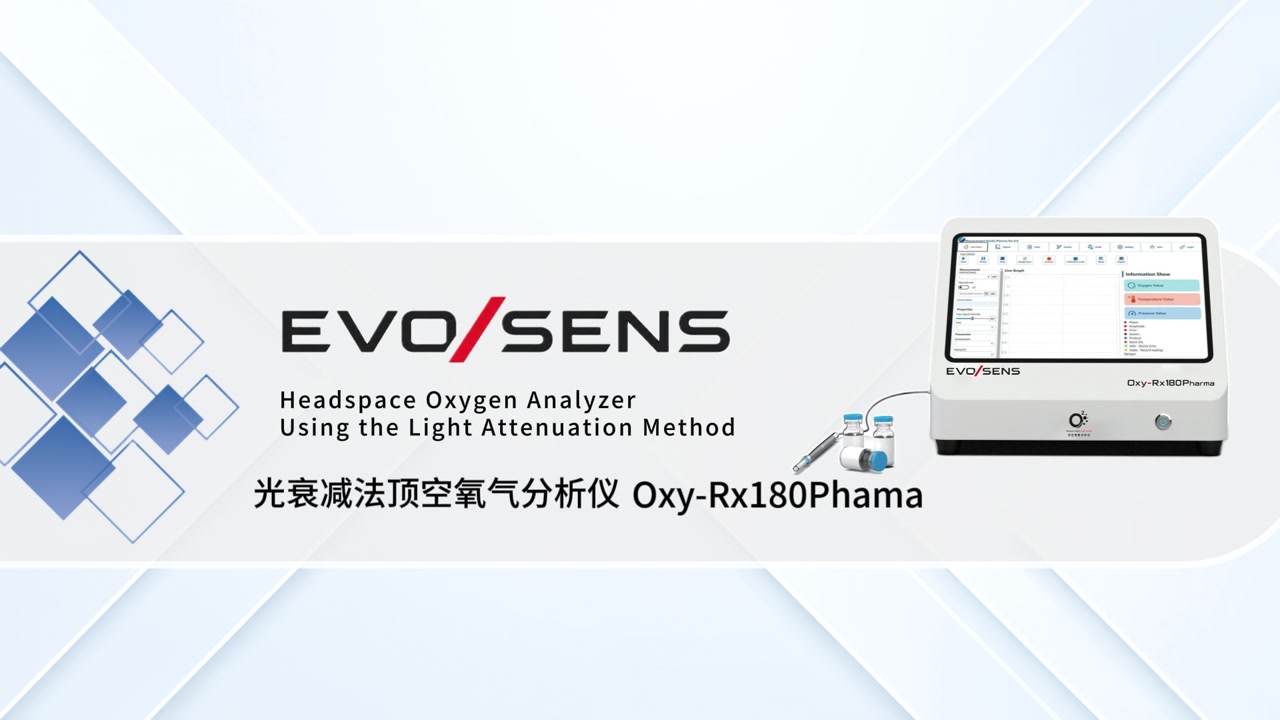
| 顶空氧检测组件 | 1 套 | 用于不同包装内气相氧含量测量 |
| 溶解氧检测组件 | 1 套 | 用于液体样品溶解氧测量 |
| 温度与压力补偿模块 | 1 套 | 记录并补偿测量环境变化 |
| 医药版软件 | 1 套 | 支持权限、审计追踪、电子签名、阈值判定和报告管理 |
| 辅助数据输入模块 | 1 套 | 用于辅助录入样品与检测信息 |
| 3Q 验证服务 | 1 项 | 提供 IQ/OQ/PQ 文件并协助现场执行 |
项目配置中未将检测主机、取样部件和软件割裂开来,而是按照“样品进入—受控检测—结果判定—审核签名—数据保存”的完整流程统一确认。
项目确认的关键技术指标
以下为项目确认的系统技术指标,用于展示方案评价与验收逻辑;客户产品参数、内部限值及样品检测数据不在本文公开范围。
| 指标 | 项目要求 |
|---|
| 顶空氧 O₂ 测量范围 | 0.03%~100% |
| 溶解氧 DO 测量范围 | 0.015~45 mg/L |
| 顶空氧检测精度 | 按适用量程分别执行 ±0.1% O₂、±0.05% O₂ 或读数 ±3% 的要求 |
| 溶解氧检测精度 | 全量程 ±25 ppb;低量程 ±3 ppb 或读数的 ±3%,取较大值 |
| 顶空样气控制范围 | 0.05~1.0 mL |
| 顶空氧响应时间 | t90 < 15 秒 |
| 溶解氧响应时间 | t90 < 60 秒 |
| 温度测量范围 | 0~50℃ |
| 温度测量精度 | ±0.1℃ |
| 开机准备时间 | ≤10 分钟 |
| 原始数据备份能力 | 不少于 10,000 条 |
项目文件对部分量程和精度列出了分区间要求。实际验收时,应以双方批准的技术协议、验证文件和对应量程的判定规则为准,避免只引用某一低量程指标而将其误解为全量程性能。
数据完整性如何落地?
本项目把数据管理细化到用户、权限、记录、审核和接口五个层面。
用户与权限
系统支持超过 100 个用户,并按照管理员、主管、QA、批准人、复核人、操作员和查看者等不少于七类角色分配权限。权限控制可细化到具体功能,避免普通用户修改或删除原始检测数据。
登录与安全控制
系统配置密码复杂度、错误登录锁定、登录超时和账号管理功能。用户创建、权限变更和关键操作均进入审计记录,为后续调查和审核提供依据。
审核与电子签名
检测结果可关联操作人员和复核人员的电子签名,并保留产品、年月、批次和测试时间等信息。历史数据可按时间筛选并逐级查询,减少纸质记录与电子原始数据脱节的风险。
报告与原始记录
结果可输出为 PDF 或打印报告,数据库自动保存原始数据及相关过程信息。报告是便于审核和归档的输出形式,数据库中的受控原始记录仍应按照企业程序进行备份、恢复和生命周期管理。
系统连接
设备预留网络及工业通讯接口,可根据现场条件采用 Modbus TCP/IP、Profinet 或 OPC 等方式,与 SCADA、MES 或 LIMS 进行数据交互。正式连接前仍需完成接口定义、字段映射、权限控制、异常处理和验证。
这些功能能够支持企业建立与 21 CFR Part 11 相关的电子记录控制,但设备功能本身并不等同于自动实现合规。企业仍需结合自身 SOP、计算机化系统验证、账号管理、审计复核和备份恢复制度,确认系统在实际使用中的受控状态。
清洁、环境与现场适配
设备计划用于洁净区或实验室环境,项目对外表面清洁、材料耐受性和现场安全提出了要求。仪器表面应光滑、便于擦拭,不易积尘,并考虑臭氧、75% 乙醇、过氧化氢、过氧乙酸及季铵盐等常见消毒条件的影响。
对于无法长期耐受某类消毒剂的部件,需要通过隔离、替代清洁方法或计划性更换进行控制。与样品接触或靠近取样区域的部件还应建立明确的清洁、检查和更换周期,降低交叉污染及密封状态变化带来的风险。
康济尔项目实施路径
第一步:URS 与配置逐项映射
将检测原理、包装范围、样气量、量程、精度、响应时间、温压补偿、数据权限、通讯接口、清洁和文件要求,逐项转化为设备配置及验收条目。
第二步:按包装类别开展样品适配
针对预灌封、安瓿、西林瓶、输液容器及 BFS 等不同包装,分别确认固定方式、穿刺位置、样气量和测试节拍。必要时通过代表性样品试验确定方法边界。
第三步:开展 FAT、到货检查与 SAT
交付前后核对设备型号、配置、附件、外观和随机文件,并在现场安装调试后按照批准方案执行 SAT。测试过程形成记录,由双方确认。
第四步:提供 IQ/OQ/PQ 支持
项目提供 IQ/OQ/PQ 文件及现场协助,用于确认设备安装状态、关键功能和规定条件下的运行表现。PQ 应结合企业认可的标准物质、代表性包装及预定用途执行。
第五步:建立权限、方法和数据流程
根据企业组织职责配置用户角色、审核路径、产品及批次信息、工艺限值、报告模板和数据备份策略;如需连接上位系统,再完成接口确认与验证。
第六步:培训与持续服务
在 SAT 期间或完成后,对操作、设备维护、技术管理和质量管理人员开展原理、性能、操作、维护及常见问题培训,并通过记录和签字确认培训完成情况。项目同时配置约定期限的质保、校准支持和易损件供应方案。